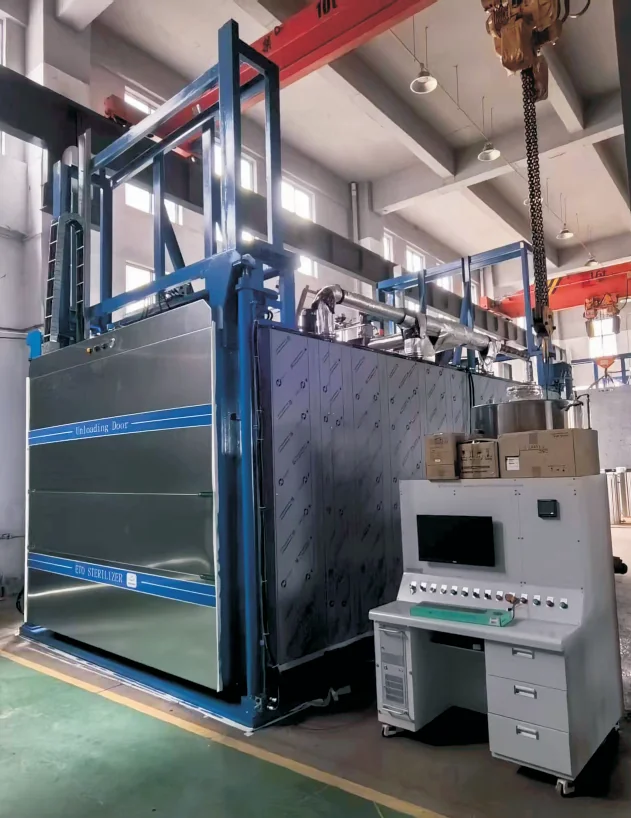
Validasi Proses · ISO 11135:2014
Sebuah ISO 11135 program validasi proses bukanlah tes tunggal. Itu adalah sebuah rantai: definisi proses, instalasi dan kualifikasi operasional, kemudian kualifikasi kinerja dibagi menjadi bagian mikrobiologis dan fisik. Hancurkan satu link dan tingkat jaminan sterilitas yang dinyatakan didasarkan pada asumsi yang tidak diuji oleh siapa pun.
Prinsip kunci: IQ dan OQ memenuhi syarat ruangan; hanya MPQ dan PPQ yang memenuhi syarat proses tersebut. Sebuah operasional kualifikasi yang lolos pada setiap titik setel memberi tahu Anda bahwa mesin dapat mempertahankan suatu kondisi, bukan berarti beban mencapai tingkat jaminan sterilitas (SAL) 10-6.
ISO 11135 Rantai Validasi Proses
ISO 11135:2014 memisahkan dua ide pesanan pembelian itu secara rutin digabungkan. Validasi adalah program terdokumentasi yang menunjukkan suatu proses berjalan secara konsisten spesifikasi pertemuan produk (3.57). Kualifikasi adalah bukti peralatan: kualifikasi instalasi (IQ, 3.20) dan kualifikasi operasional (oke, 3.23). Kualifikasi kinerja (PQ, 3.26) adalah tempat produknya, beban dan mikrobiologi akhirnya bertemu.
Dalam prakteknya PQ disampaikan dalam dua bagian. Kualifikasi kinerja mikrobiologi (MPQ) menggunakan indikator biologis dan perangkat tantangan proses untuk membuktikan kematian di lokasi yang paling sulit disterilkan. Kualifikasi kinerja fisik (PPQ) membuktikan siklus yang sama menahan suhu, kelembaban, tekanan dan konsentrasi di dalam jendela yang ditentukan sementara produk dan sistem penghalang sterilnya dapat bertahan. Laporan yang hanya memuat IQ dan OQ merupakan laporan kualifikasi, bukan a laporan validasi, dan auditor segera membaca perbedaannya.
| Panggung | Pertanyaan yang dijawabnya | Bukti yang harus ditinggalkannya |
|---|---|---|
| Definisi proses | Apa yang disterilkan, di beban mana, dan apa yang menjadi tantangan dalam proses tersebut? | Spesifikasi produk dan kemasan, alasan keluarga produk dan kategori pemrosesan, pola beban, pemilihan PCD |
| IQ | Apakah ruangan itu dibangun?, dipasang dan diinstrumentasi sesuai spesifikasi? | Gambar, sertifikat material dan tekanan, daftar kalibrasi instrumen, uji kebocoran, verifikasi utilitas |
| oke | Apakah peralatan mengontrol setiap variabel proses pada rentang yang diizinkan? | Peta pengkondisian awal, jejak tekanan dan suhu fase demi fase, Metode konsentrasi EO, dasar waktu pemaparan |
| MPQ | Bisakah proses mengirimkan SAL yang ditentukan pada lokasi terburuk dalam beban? | Hasil BI dan PCD, setengah siklus atau siklus pecahan berjalan, kontrol negatif dan positif |
| PPQ | Apakah proses fisik memenuhi spesifikasi dan menjaga produk dan kemasan? | Memuat distribusi suhu dan kelembaban, tes fungsi produk, Residu EO, tiga kali berturut-turut |
| Kontrol rutin | Apakah setiap siklus produksi berada di dalam jendela yang divalidasi? | Catatan siklus, Hasil PCD, keputusan rilis, penanganan penyimpangan |
Urutannya tetap karena setiap tahap memberikan masukan yang tidak dapat diciptakan oleh tahap berikutnya. OQ membutuhkan instrumen yang dikalibrasi yang didokumentasikan IQ-nya. MPQ membutuhkan PCD yang penolakannya dibenarkan selama definisi proses. PPQ membutuhkan data OQ untuk membuktikannya siklus yang diulanginya adalah siklus yang memenuhi syarat. Untuk pandangan yang lebih luas tentang bagaimana klausul ini dipetakan ke dalam desain peralatan, lihat ISO 11135 panduan kepatuhan.
Definisi Proses: Bagian Auditor Baca Terlebih Dahulu
Definisi proses adalah hasil pertama ISO 11135 validasi proses, dan argumen tertulis untuk apa siklus harus dilakukan. Ini dimulai dengan produk: bahan, steril sistem penghalang, konfigurasi beban maksimum, dan efek paparan berulang jika pemrosesan ulang diizinkan. Itu berakhir dengan spesifikasi yang memberi nama setiap parameter proses, toleransinya, dan perangkat tantangan yang akan mengawasinya.
Tiga keputusan membawa risiko paling besar.
- Kelompok produk dan kategori pemrosesan. Keluarga produk (3.33) adalah kelompok yang dapat disterilkan kondisi tertentu yang sama; kategori pemrosesan (3.31) adalah sekumpulan keluarga yang tantangannya tidak lebih besar dari kelompok PCD. Produk dengan waktu siklus atau format penghalang yang sangat berbeda tidak boleh digunakan dalam satu kelompok, karena dibagikan spesifikasi kemudian harus mencakup toleransi terluas dan kehilangan resolusi.
- Pola beban. Karton yang sama ditumpuk secara berbeda menghasilkan suhu dan suhu internal yang berbeda profil kelembaban. Satu pola terdokumentasi per ruang, dan produksi rutin harus mengikutinya, termasuk orientasi tersebut sebagai wajah keropos ke wajah keropos. Produk simulasi yang digunakan selama kualifikasi harus sama dengan, atau lebih buruk dari, keluarga itu mewakili kepadatan, volume dan ruang kosong.
- Amplop toleransi. Produk paling sensitif dalam keluarga menentukan batasannya: maksimalnya suhu yang dapat ditoleransi, tingkat kelembaban dan perubahan tekanan harus berada di luar kualifikasi ekstrem, bukan di dalam diri mereka. Jika siklus mencapai batas produk, segel kemasan dan dimensi polimer menjadi mode kegagalan.
Bioburden juga termasuk di sini. Jumlah dan resistensi mikroorganisme pada produk dan di dalam sistem penghalang ditentukan tantangan yang akan diuji MPQ, jadi dipantau di bawah program yang ditentukan, biasanya setidaknya setiap triwulan, dengan intervalnya dibenarkan oleh risiko dan sejarah (ISO 11737-1). Validasi yang dibangun pada satu sampel bioburden adalah validasi dengan titik awal yang tidak diketahui.
Catatan audit: kesenjangan definisi proses yang paling umum adalah PCD tanpa alasan penolakan yang terdokumentasi. Jika file tidak dapat menunjukkan mengapa perangkat ini lebih sulit disterilkan dibandingkan lokasi produk yang paling sulit, MPQ terbukti mematikan suatu tempat, tapi belum tentu di tempat yang penting.
IQ: Paket Bukti, Bukan Panduannya
Kualifikasi pemasangan membuktikan ruangan dan sistem pendukungnya dipasok dan dipasang sesuai spesifikasi. Itu yang dapat dikirimkan adalah sebuah paket, bukan kunjungan yang ditandatangani: gambar, sertifikat komponen, koneksi utilitas, status kalibrasi dan pemeriksaan kebocoran pada bejana dan perpipaan.
- Struktur ruang dan pintu, segel, engsel dan interlock; jadwal perpipaan dan katup terhadap P&PENGENAL.
- Pasokan gas, alat penguap, sistem vakum, knalpot dan pengurangan terhubung, diberi label dan diuji.
- Stabilitas pasokan listrik, tata letak kabinet kontrol dan perkabelan sesuai dengan gambar yang disetujui.
- Setiap tekanan, instrumen suhu dan kelembaban dikalibrasi, dengan sertifikat di dalam jendela validitas.
- Penyimpanan dan penanganan EO sesuai dengan ketentuan yang berlaku, dan petunjuk pengoperasian yang mencakup kesalahan kondisi dan alarm.
- Tes kebocoran ruang selesai, karena integritas tekanan mendasari OQ dan MPQ; prosedurnya dijelaskan dalam panduan uji kebocoran ruang.
Kegagalan IQ klasik adalah waktu: instrumen yang dikalibrasi untuk uji penerimaan pabrik kedaluwarsa sebelum OQ dimulai, jadi Data OQ secara teknis tidak dapat ditelusuri. Kegagalan kedua adalah daftar instrumen yang hilang, yang membuat jejak OQ mustahil untuk diaudit bertahun-tahun kemudian.
oke: Membuktikan Kontrol pada Batasnya
Tahap OQ ISO 11135 validasi proses menunjukkan bahwa peralatan yang dipasang berfungsi di seluruh rentang operasinya, termasuk batas yang diizinkan untuk dijalankan. Untuk alat sterilisasi EO itu berarti pengkondisian awal, pengkondisian, injeksi gas, paparan, pemindahan, pembilasan dan aerasi, masing-masing dengan variabel tercatat dan bukan titik setel nominal.
Pengkondisian awal dan pengkondisian
Pengkondisian awal (3.27) terjadi sebelum siklus, in a room or chamber, to bring the load to a specified temperature and humidity. Qualify it with the production load, not a convenient sample, and place sensors at the positions that will be worst case in routine operation. Typical acceptance is ±5 °C and ±15% RH across the load, with the transfer time from preconditioning to cycle start recorded and capped, commonly at 60 minutes. Incoming product temperature varies by season, so the preconditioning duration has to be justified against the coldest load, not the average one.
Pengkondisian (3.7) happens inside the cycle, before EO admission, and is where steam injection under vacuum raises the load to the working humidity. Dynamic conditioning, adding steam while pulling vacuum, mendistribusikan kelembapan lebih merata dibandingkan a urutan uap-lalu-vakum statis, namun metode mana pun harus didemonstrasikan pada posisi beban yang paling buruk, bukan pada posisi beban yang paling buruk pemeriksaan ruang.
Variabel yang harus dijalankan oleh OQ
| Variabel | Apa yang harus ditunjukkan oleh tes tersebut | Catatan |
|---|---|---|
| Kedalaman dan kecepatan vakum | Pembuangan udara mencapai dan mempertahankan batas yang ditentukan pada kecepatan yang ditentukan | Jejak tekanan dengan stempel waktu, pemeriksaan kebocoran kembali |
| Injeksi uap dan kenaikan tekanan | Humidifikasi dapat direproduksi dan respons tekanan sesuai dengan massa yang disuntikkan | Kurva tekanan dan RH per fase |
| konsentrasi EO | Konsentrasi yang direncanakan tercapai, diukur secara langsung atau dihitung dari kenaikan tekanan dan berat muatan | Lembar perhitungan atau keluaran analisa |
| Waktu paparan | Waktu tunggu dibenarkan oleh setengah siklus, fractional cycle or survivor curve, not by habit | BI result versus exposure time |
| EO removal and flushing | Residual gas is removed before the door opens, with repeatable vacuum cycles | Vacuum cycle count, cumulative pressure change |
| Aerasi | Residual EO and reaction products fall below the specified limit within the stated time and temperature | Residual test results against ISO 10993-7 |
Concentration deserves a number because it is quoted loosely in tenders. Industrial cycles commonly run 450–800 mg/L, with 550 mg/L ± 50 a frequent production setting; above roughly 1,500 mg/L the additional lethality is negligible while gas cost, residuals and reaction products keep rising. A workable split is a lower concentration for MPQ, a higher one for PPQ and the production value in between, provided the PCD still fails and passes where it should at each level.
Exposure time is usually set by the half cycle method: run at 50% of the intended exposure and require all BIs negative. If they are, the full cycle has at least double the delivered lethality. Removal is measured rather than assumed: repeated vacuum cycles accumulating roughly 300 kPa of pressure change are a common target before the load is considered stripped of the bulk of the gas.
MPQ: The Microbiological Half
Microbiological PQ is the centre of ISO 11135 process validation and answers one question: at the hardest-to-sterilize location in the specified load, does the process deliver the required SAL? The evidence is a biological indicator with a known resistance, placed inside a process challenge device that is harder to penetrate than the product it stands for.
A conventional EO BI uses Bacillus atrophaeus (historically Bacillus subtilis var. niger) at a population of about 1.0 × 10⁶ spores per carrier. Under the reference conditions of 600 ± 30 mg/L, 54 ± 1 °C and 60 ± 10% RH, its D value (3.8), the time to reduce the population by 90%, should fall between roughly 2.6 Dan 5.8 minutes. The exact value is stated on the certificate lot, and the validation uses that value, not a catalogue average.
The PCD (3.28) adds a diffusion barrier around the BI, usually the same sterile barrier system used for product, so the challenge includes the packaging rather than bypassing it. Two PCD versions are used, with the product itself as the baseline:
| Device | Position | Resistance requirement |
|---|---|---|
| Internal PCD (IPCD) | Inside the load, at the location that is coldest, driest or hardest for gas to reach | At least as resistant as the hardest product location; justified by product and packaging analysis |
| External PCD (EPCD) | Outside the sales packaging but inside the load, accessible for routine use | Demonstrably more resistant than the IPCD, commonly 1.2–2×, so a routine pass implies an IPCD pass |
| Product itself | Hardest-to-sterilize position, used to validate the PCD choice | Baseline for the comparison; a short or fractional run shows where survivors remain |
The test sequence is a ladder, not a single run. A fractional or short cycle first establishes where the product, IPCD and EPCD fail and in what order. Then the half cycle at the planned exposure should return all BIs negative. A shorter run afterwards must return positives, jika tidak, tantangannya terlalu lemah untuk membuktikan apa pun dan siklusnya efektif berlebihan secara tidak sengaja. Tiga proses berturut-turut pada eksposur yang dipilih menunjukkan kemampuan reproduksi, dan uji sterilitas BI mengikuti ISO 11737-2, dengan inkubasi pada suhu 30–35 °C untuk organisme yang digunakan.
PPQ: Setengah Fisik
PQ fisik mengulangi siklus yang memenuhi syarat sambil mengukur apa yang tidak bisa dilakukan MPQ: distribusi suhu dan kelembaban melalui memuat, profil tekanan yang sebenarnya dilihat oleh kemasan, dan apakah produk tersebut masih memenuhi spesifikasi fungsionalnya setelahnya. Biasanya terdiri dari tiga setengah siklus berturut-turut ditambah setidaknya satu siklus penuh, jadi data reproduksi dan parameter produksinya berasal dari kampanye yang sama.
- Load temperature and humidity mapped at the worst positions identified in OQ, not only at the chamber probe.
- Product function and dimensions tested after exposure, including the components most sensitive to heat and moisture.
- Sterile barrier system integrity checked by the appropriate physical method after the cycle.
- EO and ethylene chlorohydrin residuals measured against the ISO 10993-7 limits for the device’s contact category.
- Acceptance criteria agreed and signed in the protocol before the first run, never negotiated afterwards.
Pengendalian Rutin, Release and Parametric Release
Validation licenses a window; routine control proves each production cycle stayed inside it. Every cycle record should carry the preconditioning temperature and humidity at the worst position, the transfer time to cycle start, setiap fase dengan tekanan dan suhunya, Muatan atau konsentrasi EO, waktu paparan, siklus pelepasan dan pembilasan, waktu aerasi dan suhu, dan hasil PCD.
Pelepasan produk biasanya memerlukan catatan siklus untuk memenuhi spesifikasi dan indikator biologis harus negatif. Itu PCD yang digunakan dalam produksi rutin harus memiliki ketahanan yang tidak kalah dengan PCD yang memenuhi syarat MPQ; perangkat rutin yang lebih lemah secara diam-diam membatalkan keputusan rilis. Dimana rilis parametrik (3.25) diklaim, prosesnya harus mengukur kelembaban dan EO konsentrasi langsung selama siklus dan menunjukkan bahwa pengukuran fisik saja dapat memprediksi mikrobiologis hasil. Ini adalah kemampuan pengukuran, bukan pengecualian dokumen, dan pengontrol harus ditentukan untuk itu dari mulai. Rutinitas operasi seputar catatan-catatan ini diatur dalam SOP pengoperasian dan pemeliharaan alat sterilisasi ETO.
Konteks peraturan juga penting dalam hal ini: di Amerika Serikat, itu Panduan sterilisasi FDA untuk perangkat medis memperlakukan parameter siklus, bioburden dan residu sebagai satu paket kontrol, itulah sebabnya file validasi hanya dikumpulkan di Tahap PQ cenderung tidak lengkap.
Validasi ulang, Ubah Kontrol dan Kesetaraan
ISO 11135 validasi proses tidak berakhir pada laporan PQ: standar ini mengharapkan validasi ditinjau setidaknya setiap tahun, dengan IQ, Status OQ dan PQ dikonfirmasi dan data rutin dibandingkan dengan parameter yang memenuhi syarat. MPQ dan PPQ biasanya diulang setidaknya setiap dua tahun, dan lebih cepat ketika a memicu kebakaran. Tinjauan tahunan merupakan keputusan dengan alasan tertulis, not a calendar entry.
| Trigger | Minimum scope |
|---|---|
| Chamber overhaul, controller replacement or relocation | IQ and OQ repeat, then MPQ and PPQ unless equivalence is demonstrated |
| Unexplained BI or PCD failure in routine production | Investigation first; full MPQ and PPQ if the cause touches the process |
| New product or packaging in an existing family | Technical review against the family PCD; short or half cycle if resistance is comparable, full PQ if greater |
| Load density, pattern or pallet configuration change | Load temperature and humidity mapping, plus MPQ if the challenge increased |
| Sterilant formulation or supplier change | Concentration verification, MPQ and residual assessment |
Equivalence is the route that avoids repeating full PQ for every product or chamber. Following AAMI TIR28, it requires a complete validation on at least one system, IQ and OQ on the candidate, a documented comparison of process parameters including tolerances, and a microbiological short or half cycle that shows the candidate is no more challenging than the validated system. Equivalence is a technical argument with data behind it; a similar chamber and the same recipe are not an argument.
Pertanyaan yang Sering Diajukan
How long does ISO 11135 process validation take?
There is no fixed duration in the standard. A typical programme runs three MPQ cycles and three PPQ cycles, each of which may take 8–24 hours depending on preconditioning, exposure and aeration, plus product testing and residual analysis. Calendar time is usually dominated by protocol review, Inkubasi BI dan pengujian sisa daripada waktu ruang.
Apa perbedaan antara MPQ dan PPQ?
MPQ adalah bagian mikrobiologis: ia menggunakan indikator biologis dan perangkat tantangan proses untuk membuktikan SAL yang diperlukan di lokasi yang paling sulit disterilkan. PPQ adalah bagian fisik: itu membuktikan siklus yang sama mempertahankan suhu, kelembaban, tekanan dan konsentrasi dalam toleransi dan produk serta kemasan masih memenuhi spesifikasi.
Bisakah satu PCD mencakup seluruh rangkaian produk?
Ya, jika keluarga didefinisikan di sekitar PCD tersebut dan PCD tersebut setidaknya sama tahannya dengan lokasi tersulit di setiap lokasi anggota. Menambahkan produk dengan kemasan yang lebih padat atau lumen yang lebih panjang ke rangkaian produk yang sudah ada memerlukan tinjauan teknis dan, sering, a short cycle to show the original PCD still challenges the new worst case.
Is parametric release allowed under ISO 11135:2014?
It is allowed, but only with direct measurement of humidity and EO concentration during the cycle and a demonstrated correlation with the microbiological outcome. A controller that records pressure and temperature alone cannot support parametric release, and most installed systems require a sensor and analyser upgrade before the option is credible.
How often must validation be repeated?
Review annually and repeat MPQ and PPQ at least every two years as a working baseline, or sooner after any trigger in Table 4. The written justification for a reduced scope is part of the validation record; a decision to skip revalidation without documented evidence is the gap auditors find most often.
Planning ISO 11135 Process Validation for a New Chamber or Product Family?
Send the load pattern, product family and current cycle parameters. Our engineers return a protocol outline for your ISO 11135 process validation, a PCD selection rationale and a revalidation schedule you can put in front of a notified body.
Ngobrol dengan Insinyur di WhatsApp Minta Proposal TeknisReferensi: ISO 11135:2014 (3.7, 3.8, 3.20, 3.23, 3.25, 3.26, 3.27, 3.28, 3.31, 3.33, 3.46, 3.57) · ISO 11737-1 and ISO 11737-2 · ISO 10993-7 · AAMI TIR28. Acceptance limits shown are typical industry values and are confirmed in the approved protocol for each installation.